EN SALUD
FDA regulará algunas pruebas para diagnosticar el cáncer y Alzheimer que considera poco fiables

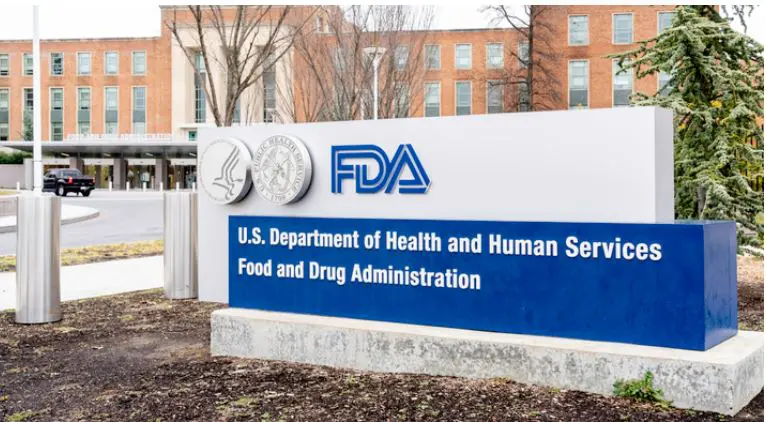
La Administración de Alimentos y Medicamentos (FDA) ultimó un controvertido plan para regular las pruebas médicas de laboratorio -incluidas algunas utilizadas para diagnosticar el cáncer y la enfermedad de Alzheimer– ante la preocupación por su fiabilidad y los riesgos que entrañan para los pacientes.
La agencia afirma que los resultados inexactos pueden obligar a los pacientes a iniciar innecesariamente un nuevo tratamiento o retrasar la atención médica. Los funcionarios federales sostienen que una mayor supervisión por parte de la FDA contribuirá a garantizar la seguridad y eficacia de las pruebas, pero sus detractores sostienen que la medida frenará el rápido desarrollo de nuevas pruebas.
“La agencia no puede permanecer al margen mientras los estadounidenses sigan confiando en los resultados de estas pruebas sin tener la seguridad de que funcionan”, declaró en un comunicado de prensa Robert M. Califf, Comisario de la FDA.
Las nuevas normas finalizadas este lunes 29 de abril de 2024 se centran en el multimillonario sector de las pruebas desarrolladas en laboratorio, conocidas como LDT, que se diseñan, fabrican y analizan en un único laboratorio como herramienta de cribado y diagnóstico.
Los principales agentes del sector, incluidos los centros médicos académicos que desarrollan sus propias pruebas y los grandes laboratorios comerciales, se opusieron al plan para regular en mayor medida las pruebas médicas cuando se propuso en septiembre. Algunos analistas han manifestado que esperan que los opositores demanden a la FDA para impedir la entrada en vigor de las nuevas normas.
“La norma limitará el acceso a decenas de pruebas críticas, aumentará los costes de la atención sanitaria y socavará la innovación en nuevos diagnósticos”, dijo en un comunicado Susan Van Meter, presidenta de la Asociación Americana de Laboratorios Clínicos, un grupo comercial cuyos miembros incluyen a los gigantes de los laboratorios clínicos LabCorp y Quest Diagnostics. El grupo ha argumentado que estas pruebas no son dispositivos médicos, como los marcapasos o los stents, y no deberían regularse de forma similar.
La FDA no revisa la mayoría de las pruebas de laboratorio antes de que los pacientes las utilicen. Sin embargo, ha ultimado un plan para introducir progresivamente la regulación de las pruebas de laboratorio a lo largo de cuatro años. A partir de ahora, muchas pruebas tendrán que someterse a una revisión previa a la comercialización por parte de la FDA, además de cumplir otros requisitos, como la notificación de efectos adversos.
La agencia está permitiendo que las pruebas ya en uso permanezcan en el mercado sin pasar necesariamente por las nuevas normas de la FDA – una medida que la agencia dice que está destinada a abordar el riesgo de que el coste de cumplimiento podría conducir a la pérdida de pruebas en las que los pacientes confían. Las acciones de Quest Diagnostics y LabCorp subieron un 3,9% y un 2,9%, respectivamente, al cierre de la sesión del lunes.
La norma “mostraba claramente que la FDA quería asegurarse de no perturbar el mercado”, afirmó Michael Cherny, director gerente de Leerink Partners, un banco de inversión especializado en atención sanitaria y ciencias de la vida. “Fomenta el despliegue y desarrollo adecuados de las pruebas desarrolladas en laboratorio al permitir y garantizar una vía para su aprobación”.
Además, las nuevas pruebas utilizadas por los sistemas hospitalarios no necesitarán el visto bueno de la agencia si responden a una necesidad no satisfecha, un aspecto de la norma final que los grupos de presión de los hospitales agradecieron.
“Sin embargo, nos sigue preocupando que muchas pruebas vitales desarrolladas en hospitales y sistemas sanitarios sigan viéndose atrapadas en un papeleo innecesario y costoso”, declaró en un comunicado Stacey Hughes, vicepresidenta ejecutiva de la Asociación Americana de Hospitales.
Las pruebas desarrolladas en laboratorio pueden utilizarse para medir o detectar una amplia gama de sustancias o marcadores en el organismo, como proteínas, glucosa, colesterol y ADN, todos los cuales proporcionan información crítica sobre la salud de un paciente.
Los resultados inexactos pueden tener un impacto significativo y perjudicial en las decisiones que toman los pacientes. Por ejemplo, en 2022, la agencia advirtió del riesgo de resultados falsos de una prueba de cribado prenatal utilizada habitualmente para proporcionar información sobre la posibilidad de que un feto presente una anomalía genética, como el síndrome de Down; la FDA afirmó que tiene constancia de informes de mujeres que han puesto fin a embarazos basándose únicamente en la prueba.
Hace décadas, las LDT eran mucho menos frecuentes. Sin embargo, la prevalencia de este tipo de pruebas ha aumentado considerablemente gracias a la posibilidad de enviar muestras de sangre y saliva de los pacientes a laboratorios de todo el país, según la FDA.
La norma recibió el apoyo de grupos de vigilancia y algunas organizaciones sin ánimo de lucro, entre ellas Friends of Cancer Research, cuyo presidente y director ejecutivo, Jeff Allen, dijo que “establece un enfoque uniforme de la regulación de las pruebas, independientemente de dónde se desarrolle una prueba.”
Pero algunos consultores criticaron la norma de la FDA por poco práctica. Jeffrey Gibbs, que asesora a laboratorios y fabricantes de dispositivos médicos, dijo que la nueva norma “plantea interrogantes sobre de dónde sacará la FDA los recursos para asumir este trabajo adicional.”
La cuestión lleva varios años en el punto de mira de los legisladores del Capitolio. El Congreso no ha logrado aprobar una legislación bipartidista que consolide el poder de la agencia. La falta de directrices llevó a la agencia a publicar sus propias normas. Algunos legisladores se han mostrado críticos con la norma, mientras que otros han dicho que es un paso necesario para ayudar a orientar las decisiones de los pacientes sobre su atención.
“Nos decepciona que la FDA haya seguido adelante con una norma tan gravosa”, señalaron los congresistas Diana DeGette, Demócrata de Colorado y el Republicano de Indiana Larry Bucshon, en un comunicado. Ambos pidieron a los legisladores que aprueben un proyecto de ley que presentaron para actualizar la supervisión de las pruebas diagnósticas.
La FDA también está dispuesta a colaborar con el Cong


Septiembre sangriento: Suman 27 las muertes en intercambios con la Policía tras nuevos casos en El Seibo y Villa Riva
La espiral de muertes a manos de agentes del orden continúa su vertiginosa escalada. Con la caída de otros dos...

Cuando la política juega con la salud: Filadelfia planta cara a los recortes de vacunas tras brote de sarampión
La politización de la medicina y la salud pública nunca trae buenos augurios. Así lo demuestran los recientes acontecimientos en...

El último gran salto del "Faraón de Cristo Rey": Nace el proyecto del Hospital de la Dignidad
A sus más de cuatro décadas de entrega ininterrumpida a la medicina social en el sector capitalino de Cristo Rey,...

"Jamás nos arrodillaremos": Masud Pezeshkian responde a Trump desde la ONU con tono desafiante
En un encendido discurso ante la Asamblea General de las Naciones Unidas, el presidente de Irán, Masud Pezeshkian, elevó el...

Sello dominicano en la Moncloa: Un diseño de Jenny Polanco aparece en la caja fuerte de José Luis Rodríguez Zapatero
El talento y la elegancia de la alta costura dominicana han cruzado fronteras de las formas más insólitas. Un collar...

De motoconcho a la trampa: Joven vinculado al crimen de la esposa de Julián Oro Duro dice que lo metieron por 20 mil pesos
El cerco policial se estrecha y los involucrados comienzan a hablar. Kevin Dariel Germán Troncoso, conocido en los bajos fondos...

¡Adiós a los malos olores!: Sanean la cañada Hoya del Caimito en Santiago tras más de 20 años de contaminación
Por más de dos décadas, los residentes de los sectores aledaños a la cañada Hoya del Caimito en Santiago tuvieron...

¡Sustos bajo la máscara!: Samuel Basallo enciende las alarmas en Baltimore tras recibir fuerte impacto en la cabeza
La salud del prometedor receptor dominicano Samuel Basallo vuelve a poner en vilo a la organización de los Orioles de...

70 años de exportar gloria y poder: Así celebra el béisbol dominicano el histórico debut de Osvaldo Virgil
El diamante más grande de la historia dominicana cumple siete 70 años de bendiciones. Un 23 de septiembre de 1956,...

¡De cenicientos a reyes del Este! Los Rays de Tampa Bay conquistan la división y aseguran la cima de la Liga Americana
Nadie apostaba un centavo por ellos al arrancar la primavera, pero los Rays de Tampa Bay terminaron escribiendo una de...